
Les épilepsies liées au gène KCNT1 touchent un nombre extrêmement limité d’enfants dans le monde. Dès les premiers mois de vie, ils développent des crises épileptiques sévères, souvent résistantes aux traitements, qui compromettent leur développement neurologique1, 2. Longtemps, la prise en charge s’est limitée à tenter de contrôler la maladie épileptique. Aujourd’hui, grâce aux progrès de la génétique et des thérapies ciblées, une nouvelle approche se dessine : agir directement sur le mécanisme moléculaire responsable de la maladie.
Une anomalie génétique à l’origine de la maladie
Les épilepsies liées à KCNT1 appartiennent aux encéphalopathies développementales et épileptiques (DEE), un groupe de maladies fréquemment associées à une anomalie génétique identifiable2. Ces maladies rares débutent généralement avant l’âge d’un an et associent une maladie épileptique sévère, un retard du développement, des troubles cognitifs, moteurs et comportementaux, ainsi qu’un risque élevé de décès précoce4.
Les premières années de vie sont cruciales pour le développement cérébral2, car les circuits neuronaux se mettent en place à un rythme exceptionnel.
Les difficultés de développement proviennent d’une anomalie génétique affectant le cerveau dès les premières étapes de son développement. Les crises viennent ensuite aggraver une situation déjà fragilisée. Cette compréhension conduit à rechercher des traitements capables de réduire les crises, autant que de préserver le développement neurologique : une avancée majeure par rapport à la gestion des seuls symptômes.
Les épilepsies KCNT1 en quelques chiffres
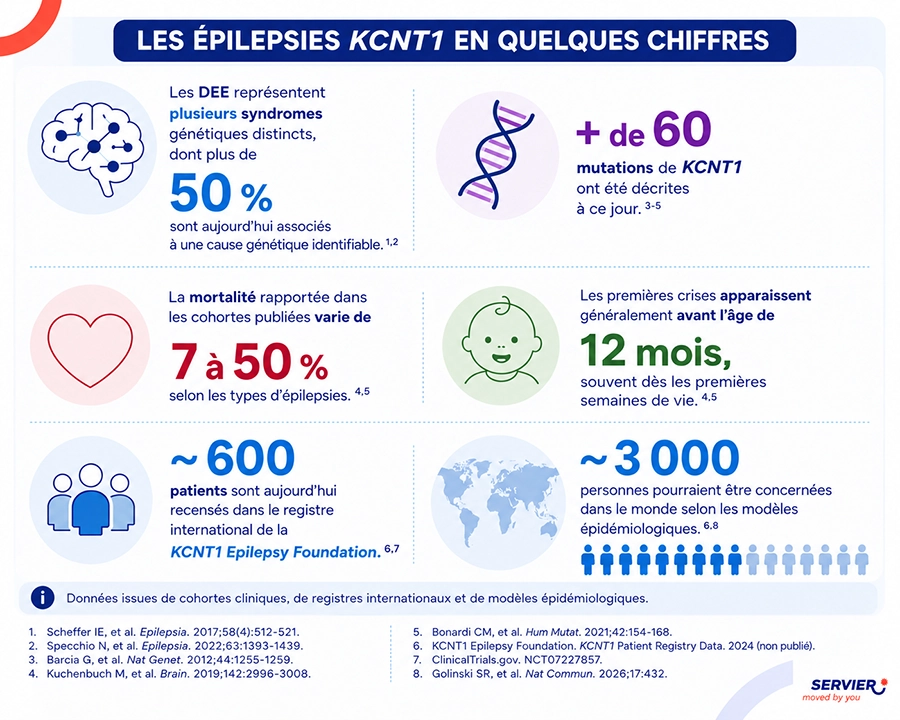
Une maladie très rare… et sous-diagnostiquée
Les épilepsies liées à KCNT1 figurent parmi les maladies neurologiques pédiatriques les plus rares. Le défi principal est de pouvoir diagnostiquer suffisamment tôt la maladie, les premiers symptômes pouvant se confondre avec ceux d’autres affections neurologiques. L’amélioration de l’accès aux tests génétiques pourrait conduire à poser plus rapidement un diagnostic précis et ainsi mieux adapter la prise en charge des patients.
Le saviez-vous ?
La KCNT1 Epilepsy Foundation indique avoir aujourd’hui identifié plus de 590 personnes atteintes dans le monde, mais leur prévalence réelle reste inconnue9.
KCNT1 : l’anomalie génétique à l’origine de la maladie
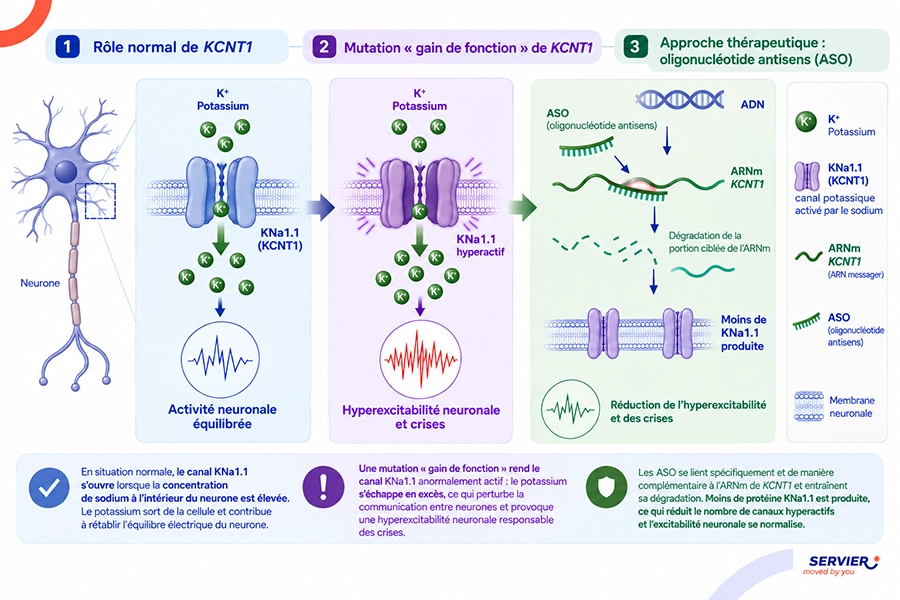
Le gène KCNT1 code une protéine, le canal potassique KNa1.1, qui contribue à réguler l’activité électrique des neurones3, 6. En situation normale, ce canal s’ouvre lorsque le sodium entre dans le neurone et permet au potassium d’en sortir, contribuant ainsi au maintien de l’équilibre électrique neuronal. Chez la plupart des enfants atteints, une mutation dite « gain de fonction » rend ce canal anormalement actif, perturbant le fonctionnement des réseaux neuronaux et favorisant l’hyperexcitabilité à l’origine des crises3–6.
La compréhension de ce mécanisme ouvre la voie à des approches thérapeutiques ciblant plus directement l’origine biologique de la maladie6. C’est notamment le principe des oligonucléotides antisens (ASO).
Une révolution thérapeutique : agir sur la cause de la maladie
Les traitements actuels permettent parfois de réduire les crises mais n’ont pas d’effet sur le développement cérébral : c’est pour cela qu’ils restent le plus souvent insuffisants. Il s’agit du plus grand défi des épilepsies liées au gène KCNT1. La plupart des enfants présentent une épilepsie pharmacorésistante et aucun traitement ne modifie aujourd’hui l’évolution naturelle de la maladie5.
Cette impasse thérapeutique explique l’intérêt croissant porté aux oligonucléotides antisens (ASO). Contrairement aux traitements antiépileptiques conventionnels, qui agissent au niveau des canaux impliqués ou sur l’équilibre électrique neuronal pour réduire l’hyperactivité, les ASO limitent la production des canaux mis en cause dans cette hyperactivité6 : ces courtes séquences d’acides nucléiques reconnaissent spécifiquement l’ARN messager du gène KCNT1 et en réduisent la quantité, limitant ainsi la production de la protéine anormale6.

ASO : une technologie de précision qui offre de nouvelles perspectives de traitements
Évolution récente parmi les approches de la médecine de précision en Recherche et Développement, les oligonucléotides antisens (ASO) ont tenu leur promesse de révolutionner le traitement de maladies rares d’origine génétique qui, dans la plupart des cas, sont gravement invalidantes et ne bénéficient toujours pas de traitements adéquats.
Lire notre décryptageMesurer ce qui compte vraiment pour les patients
Dans les DEE, démontrer l’efficacité d’un traitement ne consiste pas seulement à compter les crises. Encore faut-il mesurer une amélioration réelle du développement neurologique.
Dans les maladies rares de l’enfant, démontrer l’efficacité d’un traitement est particulièrement complexe. Les essais cliniques incluent peu de patients et la simple diminution du nombre de crises ne reflète pas toujours les progrès observés par les familles. Pour celles-ci, un bénéfice clinique peut prendre des formes très concrètes : voir son enfant soutenir un regard, sourire, répondre à son prénom, tenir la position assise, acquérir un nouveau geste, mieux communiquer ou interagir davantage avec son entourage. Ces progrès, parfois discrets mais essentiels, font partie des dimensions qu’il importe de prendre en compte pour apprécier l’évolution des maladies neurodéveloppementales2. Les chercheurs associent désormais fréquence des crises, électroencéphalogramme (EEG), biomarqueurs, acquisitions motrices, interactions sociales, communication et qualité de vie afin d’évaluer plus complètement l’évolution des enfants.
Et Servier ?
En 2024, Servier a fait le choix stratégique de faire des maladies neurologiques rares son prochain moteur de croissance. Depuis, le Groupe développe son pipeline de recherche et renforce ses expertises avec l’ambition de devenir, à l’horizon 2030, un acteur mondial dans ce domaine.
Servier entend s’attaquer en priorité aux causes biologiques de maladies neurologiques principalement d’origine génétique et fortement invalidantes, dont les épilepsies liées à KCNT1.
Références :
[1] Scheffer IE, Berkovic S, Capovilla G, et al. ILAE classification of the epilepsies: Position paper of the ILAE Commission for Classification and Terminology. Epilepsia. 2017;58(4):512-521. doi:10.1111/epi.13709.
[2] Specchio N, Wirrell EC, Scheffer IE, et al. International League Against Epilepsy classification and definition of epilepsy syndromes with onset in childhood: Position paper by the ILAE Task Force on Nosology and Definitions. Epilepsia. 2022;63(6):1398-1442. doi:10.1111/epi.17241.
[3] Barcia G, Fleming MR, Delignière A, et al. De novo gain-of-function KCNT1 channel mutations cause malignant migrating partial seizures of infancy. Nat Genet. 2012;44(11):1255-1259. doi:10.1038/ng.2441.
[4] Kuchenbuch M, Chemaly N, Henniene KM, et al. KCNT1 epilepsy with migrating focal seizures shows a temporal sequence with poor outcome, high mortality and SUDEP. Brain. 2019;142(10):2996-3008. doi:10.1093/brain/awz240.
[5] Bonardi CM, Heyne HO, Fiannacca M, et al. KCNT1-related epilepsies and epileptic encephalopathies: phenotypic and mutational spectrum. Brain. 2021;144(12):3635-3650. doi:10.1093/brain/awab219.
[6] Burbano LE, Li M, Jancovski N, et al. Antisense oligonucleotide therapy for KCNT1 encephalopathy. JCI Insight. 2022;7(22):e146090. doi:10.1172/jci.insight.146090.
[7] Nakayama T, El Achkar CM, Burbano LE, et al. Antisense oligonucleotide-mediated knockdown therapy in two infants with severe KCNT1 epileptic encephalopathy. Nat Med. 2026;32:1411-1420. doi:10.1038/s41591-026-04314-9.
[8] Golinski SR, Soriano K, Briegel AC, et al. RNA targeting therapy for a prenatally enriched potassium channel associated with severe childhood epilepsy and premature death. Nat Commun. 2026;17:5864. doi:10.1038/s41467-026-72334-7.
[9] Gras M, Quentin-Romand G, Chemaly N, Barcia G, KCNT1 Consortium, Nabbout R. Expanding the phenotypic and genotypic spectrum of KCNT1-related epilepsies. Brain Commun. 2026;8(4):fcag256. doi:10.1093/braincomms/fcag256.